
SLAF-seq (Specific-Locus Amplified Fragment Sequencing) je vysoce výkonná metoda genotypizace založená na technologii sekvenování nové generace (NGS), která patří do skupiny metod Reduced Representation Genome Sequencing (RRGS). Metoda byla vyvinuta jako ekonomická alternativa k celogenomovému sekvenování (WGS) pro projekty vyžadující identifikaci velkého počtu genetických markerů při zachování vysoké kapacity zpracování a kontroly nákladů.
Základem technologie SLAF-seq je selektivní získávání konkrétních fragmentů genomu štěpením DNA vhodně zvolenými restrikčními enzymy. Získané fragmenty tvoří tzv. Reduced Representation Library (RRL), tedy reprezentativní knihovnu vybraných oblastí genomu, která je následně podrobena vysokokapacitnímu sekvenování.
Na rozdíl od klasických markerových metod, jako jsou SSR nebo AFLP, umožňuje SLAF-seq současně objevovat a genotypizovat stovky tisíc SNP markerů v jediném experimentu. Technologii lze použít jak u organismů s referenčním genomem, tak u druhů bez dostupné referenční sekvence.
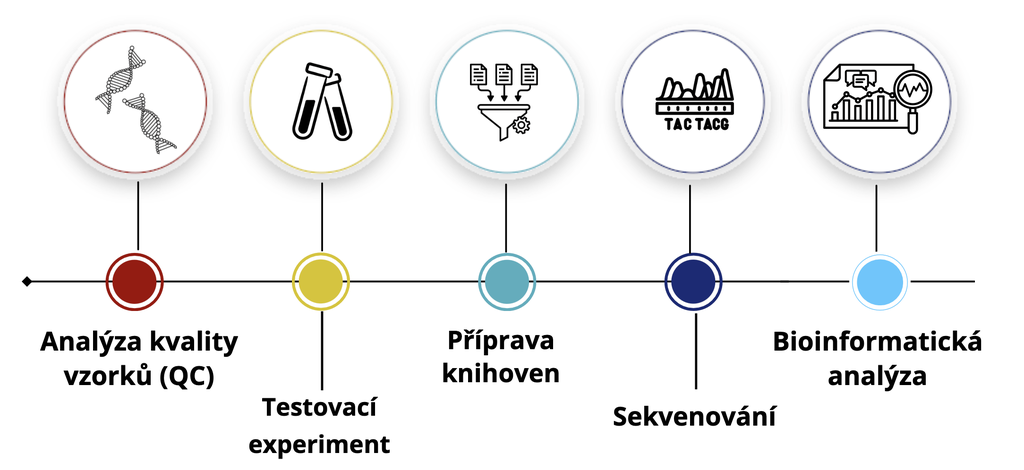
Průběh procesu SLAF-seq
- integrita DNA,
- koncentrace vzorku,
- čistota genetického materiálu,
- přítomnost potenciálních inhibitorů enzymatických reakcí.
- vhodné restrikční enzymy,
- očekávaný počet markerů,
- rozmezí velikostí fragmentů,
- hloubku sekvenování.
- potenciální problémy související s genomem zkoumaného organismu.
- účinnost zvolených enzymů,
- počet generovaných fragmentů,
- distribuci velikostí knihoven,
- potenciální problémy související s genomem zkoumaného organismu.
Genomová DNA se štěpí vybranými restrikčními enzymy. Následně:
- se fragmenty vybírají podle délky,
- se ligují sekvenační adaptéry,
- se provádí amplifikace PCR,
- se vzorky indexují (barcoding),
- se knihovny připravují k sekvenování.
Každý vybraný fragment představuje potenciální genetický marker označovaný jako SLAF Tag.
Využití SLAF-seq
SLAF-seq nachází široké uplatnění v genetice, genomice a populační biologii.
- lokalizaci genů,
- identifikaci oblastí QTL,
- studiu dědičnosti znaků.
- lokalizaci genů,
- identifikaci oblastí QTL,
- studiu dědičnosti znaků.
- hodnocení genetické rozmanitosti,
- analýzy struktury populace,
- studium toku genů,
- identifikaci evolučních událostí.
- Markerově asistovaná selekce (MAS). Ve šlechtitelských programech tato technologie podporuje:
- identifikaci příznivých alel,
- urychlení selekce,
- zvýšení efektivity šlechtění.
- Fylogenetické studie. Velký počet genomových markerů umožňuje rekonstruovat evoluční vztahy mezi druhy a populacemi.
Technické charakteristiky SLAF-seq
- Sekvenační platforma: Illumina
- Pilotní experiment - pro každý projekt (3 testovací vzorky, každý analyzovaný se 3 různými páry restrikčních enzymů)
- Objem dat na vzorek (výstup):
- 100k tagů na vzorek - standardní, doporučený postup pro organismy s genomem < 500 Mb
- 200k tagů na vzorek (velikost genomu zkoumaného organismu 1 Gb-2 Gb);
- 300k tagů na vzorek (pro velké a komplexní genomy);
- 400k tagů na vzorek (pro velké a komplexní genomy);
- Jiný / Nestandardní (na zvláštní přání zákazníka).
- Doporučené požadavky na vzorky:
- Typ vzorku: gDNA
- Množství: > 80 ng
- Koncentrace (NanoDrop): >10 ng/μL
- Objem: >20 μL (minimálně 15 μL)
- Čistota (OD260/280): 1,6 - 2,5
- Možnost analýzy GWAS u projektů zahrnujících analýzu více než 200 jedinců
Bioinformatická analýza SLAF-seq
Po dokončení sekvenování procházejí data vícestupňovou bioinformatickou analýzou, která je zahrnuta v ceně balíčku a zahrnuje:
- Kontrolu kvality dat
- Mapování na referenční genom
- Identifikaci tagů SLAF
- Detekci polymorfismů SNP
- Anotaci SNP
- Identifikaci inzercí a delecí (indel)
Vybrané realizované projekty a publikace našich zákazníků
Podívejte se, pro které instituce provádíme sekvenování NGS a v jakých publikacích byla využita námi dodaná data.