
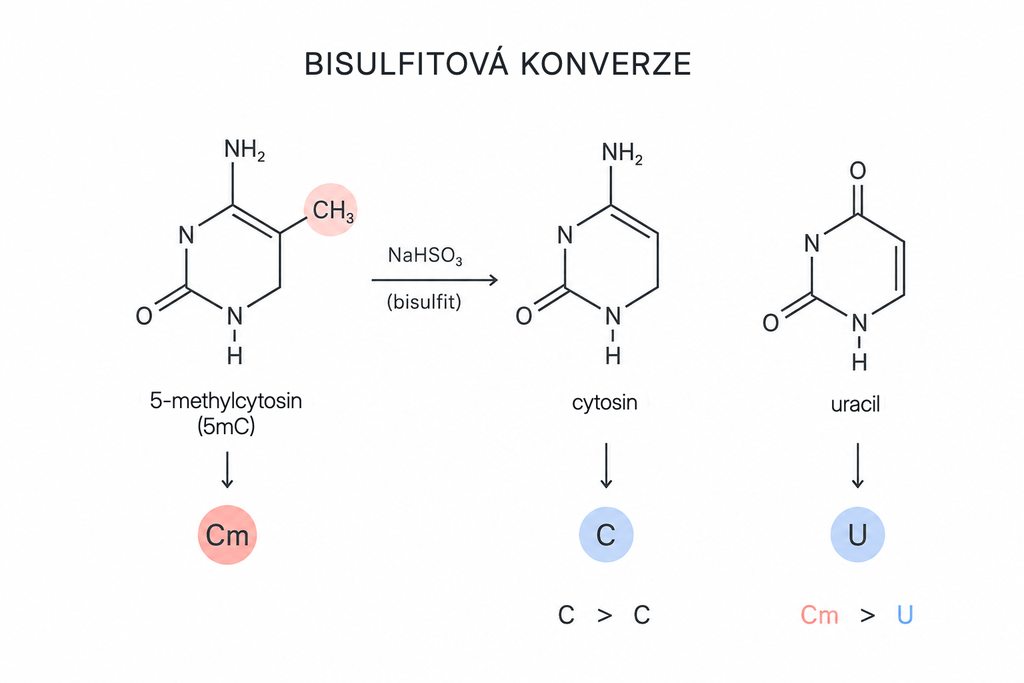
Celogenomové bisulfitové sekvenování je nejkomplexnější metodou analýzy metylace DNA, která umožňuje analyzovat vzorce metylace na úrovni jednotlivých nukleotidů v celém genomu. Technologie kombinuje chemickou bisulfitovou konverzi DNA se sekvenováním nové generace a zajišťuje nejvyšší rozlišení v epigenetickém výzkumu.
Metoda umožňuje identifikovat metylované cytosiny v genových i mezigenových oblastech a poskytuje úplný obraz epigenetických změn probíhajících ve zkoumaném biologickém materiálu.
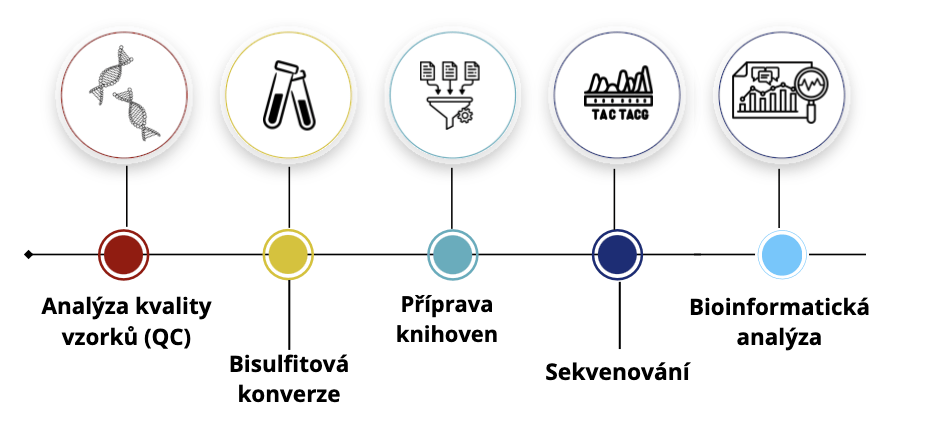
Průběh procesu WGBS
- kontrolu kvality čtení,
- mapování sekvencí na referenční genom,
- identifikaci metylovaných cytosinů,
- stanovení úrovní metylace,
- analýzu diferenciální metylace mezi vzorky,
- přípravu zpráv a vizualizací výsledků.
Využití WGBS
WGBS nachází uplatnění v široké škále základního a aplikovaného výzkumu v oblasti epigenetiky.
Výzkum nádorových onemocnění
- identifikace epigenetických biomarkerů,
- analýza mechanismů rozvoje nádorů,
- studium nádorové heterogenity,
- sledování odpovědi na léčbu.
Translační medicína a diagnostika
- objevování diagnostických a prognostických markerů,
- výzkum genetických a epigenetických onemocnění,
- rozvoj personalizované medicíny.
Výzkum vývojových procesů
- analýza epigenetických změn během buněčné diferenciace,
- výzkum embryogeneze,
- hodnocení procesů stárnutí organismu.
Biologie rostlin a živočichů
- analýza regulace genové exprese,
- výzkum adaptace na prostředí,
- šlechtitelské projekty a funkční genomika.
Environmentální a toxikologický výzkum
- hodnocení vlivu faktorů prostředí na epigenom,
- výzkum odpovědi organismů na stres vyvolaný prostředím,
- analýza důsledků expozice chemickým látkám.
Technická charakteristika WGBS
- Režim sekvenování: 2 × 150 bp
- Sekvenátory: platforma Illumina, sekvenátory NovaSeq 6000 a NovaSeq X.
- Doporučená hloubka pokrytí genomu:
- 30x na vzorek - minimálně 3 biologická opakování a dostupný referenční genom vysoké kvality
- K dispozici jsou i další konfigurace podle potřeb zákazníka.
- Doporučené požadavky na vzorky:
- Typ vzorku: genomová DNA
- Množství: > 100 ng
- Koncentrace (NanoDrop): >2 ng/μL
- Objem: >20 μL
- Bez degradace a kontaminace
- Možná je také izolace DNA z dodaných vzorků. Podrobnosti zde.
Bioinformatická analýza WGBS
Bioinformatická analýza dat WGBS zahrnuje vícestupňové zpracování a interpretaci výsledků sekvenování, které vedou ke komplexní charakterizaci metylomu zkoumaného organismu.
- Kontrola kvality dat (Data Quality Control):Prvním krokem je posouzení kvality surových sekvenačních dat. Analyzují se parametry, jako jsou kvalita čtení, přítomnost adaptérů, míra duplikace a účinnost bisulfitové konverze. Na základě těchto výsledků se data před další analýzou filtrují a čistí.
- Mapování na referenční genom.Filtrovaná čtení se mapují na odpovídající referenční genom pomocí algoritmů určených pro data po bisulfitové konverzi. Zpráva zahrnuje:
- statistiky mapování čtení,
- úspěšnost zarovnání na genom,
- hloubku sekvenování,
- hloubku pokrytí analyzovaných cytosinových pozic,
- hodnocení úplnosti dat pro jednotlivé oblasti genomu.
- Identifikace metylace DNA.Na základě namapovaných čtení se identifikují místa metylace DNA s rozlišením na úrovni jednotlivých nukleotidů. Analýza zahrnuje:
- identifikaci metylovaných cytosinů (mC),
- stanovení úrovně metylace v každém místě,
- charakterizaci kontextů metylace:
- mCG (CpG),
- mCHG,
- mCHH (kde H = A, T nebo C),
- analýzu rozmístění metylovaných míst v genomu,
- identifikaci sekvenčních motivů spojených s metylací.
- Profilování metylace v celém genomuDalší fáze zahrnuje komplexní charakterizaci epigenetické krajiny zkoumaného genomu. V rámci analýzy se vytvářejí:
- profily hustoty a rozmístění metylace v celém genomu,
- úrovně metylace ve funkčních oblastech (promotory, exony, introny, mezigenové oblasti),
- profily metylace v oblastech upstream a downstream od genů,
- analýza metylace ostrůvků CpG, jejich okrajů (CpG shores) a sousedních oblastí,
- anotace genů spojených s pozorovanými vzorci metylace.
- Analýza rozdílů mezi skupinami.Ve srovnávacích projektech se provádí analýza diferenciální metylace mezi zkoumanými skupinami nebo experimentálními podmínkami. Zahrnuje:
- identifikaci diferenciálně metylovaných oblastí (DMR - Differentially Methylated Regions),
- anotaci DMR ve vztahu ke genům a regulačním prvkům,
- identifikaci genů spojených s diferenciální metylací,
- analýzu funkčního obohacení GO (Gene Ontology),
- analýzu biologických drah KEGG (Kyoto Encyclopedia of Genes and Genomes),
- biologickou interpretaci epigenetických změn v kontextu zkoumaného procesu nebo fenotypu.
Konečným výstupem je podrobná zpráva obsahující profily metylace, výsledky statistických analýz, identifikaci oblastí diferenciální metylace a funkční interpretaci získaných výsledků.
Vybrané realizované projekty a publikace našich zákazníků
Podívejte se, pro které instituce provádíme sekvenování NGS a v jakých publikacích byla využita námi dodaná data.